

Ювенільна локалізована склеродермія із залученням ЦНС: клінічний випадок успішного лікування
Бойко Я.Є.1,2, Павлюк М.А.1, Козачук О.М.1, Бойко М.Т.1
- 1Клінічний центр дитячої медицини, Львів
- 2Львівський національний медичний університет імені Данила Галицького, Львів
Резюме. Ювенільна локалізована склеродермія (ЮЛС) охоплює групу розладів, прояви яких обмежені ураженням шкіри та підшкірних тканин і, за незначними винятками, нервової системи, та не зачіпають внутрішніх органів. Серед найпоширеніших неврологічних проявів ЮЛС виявляють головний біль, а також судоми (часто резистентні до протисудомних препаратів), енцефаліт Расмуссена, периферичну нейропатію, погіршення інтелектуального розвитку та нейропсихіатричні симптоми. У статті представлено випадок пацієнтки з ЮЛС, у якої діагностовано лінінійну склеродермію en coup de sabre з резистентною епілепсією та увеїтом. Пацієнтка отримувала протисудомну терапію без бажаного ефекту. Призначення комплексної імуносупресивної терапії (тоцилізумабу, метотрексату та мофетилу мікофенолату) дало змогу досягти контролю над судомами та усунути когнітивні розлади. Необхідні подальші дослідження для оптимізації терапевтичної стратегії та визначення показань до застосування біологічних препаратів при ЮЛС, зокрема за наявності ураження центральної нервової системи (ЦНС).
DOI: 10.32471/rheumatology.2707-6970.21068
УДК 616.54-038-053.2
Ювенільна локалізована склеродермія (ЮЛС) охоплює групу розладів, прояви яких обмежені ураженням шкіри та підшкірних тканин і, за незначними винятками, нервової системи, та не зачіпають внутрішніх органів. Не існує єдиної термінології: дерматологи зазвичай використовують термін «морфеа», а ревматологи, як правило, — «локалізована склеродермія».
Попередня класифікація ЮЛС містить обмежену морфею (ОМ), лінійну склеродермію, генералізовану (ГМ), пансклеротичну (ПМ) та змішану морфею (ЗМ) [13]. Найтяжчою формою ЮЛС вважають лінійну склеродермію з ураженням голови та обличчя, яка може поєднуватися з неврологічною симптоматикою.
ЮЛС голови / обличчя може проявлятися типовими лінійними ураженнями шкіри, відомими як en coup de sabre (ураження шаблею, термін позначає подібність ураження з наслідком удару шаблею) та синдромом Паррі — Ромберга (СРП), або ж поєднувати обидві форми.
При ЮЛС відзначаються запалення та атрофія підлеглих тканин без очевидного фіброзу шкіри над ними [8]. Лінійні ураження виникають на обличчі або волосистій частині голови та після гострої запальної фази набувають кольору слонової кістки. Зазвичай вони обмежуються половиною обличчя, часто супроводжуються втратою волосся на шкірі голови та бровах, а також асиметричним розвитком обличчя.
Неврологічний, очний та стоматологічні прояви частіше відмічають при краніофаціальній лінійній склеродермії. Серед найпоширеніших неврологічних проявів виявляють головний біль, а також судоми (часто резистентні до протисудомних препаратів) [7].
Можуть виникати ознаки енцефаліту Расмуссена, рухові розлади, периферична нейропатія, погіршення інтелектуального розвитку та нейропсихіатричні симптоми [3, 5, 6, 12, 17]. Як судоми, так і головний біль можуть бути ознаками лінійної склеродермії з ураженням обличчя, тому клініцисти повинні врахувати цей зв’язок і проводити ретельне обстеження шкіри [12].
Описані випадки початку хвороби з неврологічних проявів із наступним приєднанням ураження шкіри обличчя чи голови. Магнітно-резонансна томографія (МРТ) головного мозку може виявляти вогнищеві та дифузні порушення, гіперінтенсивні сигнали Т2 (переважно в підкірковій білій речовині), атрофію мозку, кальцифікати та судинні порушення, які відповідають васкуліту центральної нервової системи (ЦНС) [5–7].
Антинуклеарні антитіла є позитивними у 37–50% пацієнтів із лінійною склеродермією [1, 11, 15].
Поява специфічних антитіл до одноланцюгової ДНК, Scl-70, антицентромерів, антитіл Anti-Ro/SSA, anti-La/SSB та U1-RNP може передувати розвитку системного захворювання [1].
Основною проблемою у нелікованих пацієнтів із ЮЛС є не тільки прогресування шкірних змін, а й неконтрольована неврологічна симптоматика. Саме тому проблема вибору стратегії лікування, яка б попереджала інвалідизацію цих хворих, набуває особливої актуальності.
Опис клінічного випадку
Представляємо випадок нашої пацієнтки С., 2020 р.н.
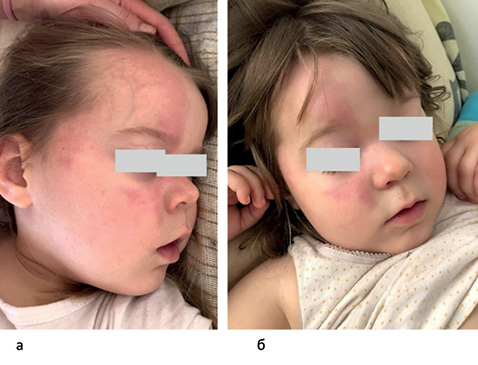
Зміни на шкірі правої частини обличчя та волосистої частини голови з’явилися у січні 2023 р. (рис. 1а–1б), судоми розвинулися із березня 2023 р. з частотою 1 раз на 2 тиж, а з травня 2023 р. частота нападів судом зросла до 1–3 разів на тиждень.
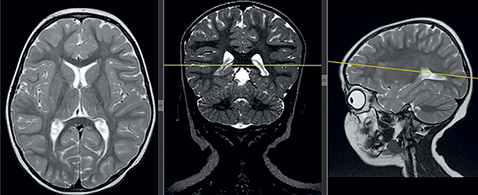
У цей час у дівчинки діагностовано фокальну епілепсію невідомої етіології. Усі результати гематологічних, біохімічних обстежень були у межах норми, антинуклеарні антитіла (АНА), антинейтрофільні цитоплазматичні антитіла (АНЦА) — негативні. У результатах МРТ головного мозку від 1.04.2023 р. виявлено підвищення сигналу від білої речовини перивентрикулярних відділів обох тім’яних часток, що є неспецифічною ознакою, яка неконкордантна з клінічною картиною. Після внутрішньовенного підсилення патологічного накопичення контрасту та зон обмеження дифузії не виявлено (рис. 2).
Призначена дитині протисудомна терапія вальпроєвою кислотою була недостатньо ефективною. У червні 2023 р. з огляду на резистентні судоми дівчинці розпочато пульс-терапію ін’єкційною формою метилпреднізолону. Досягнуто певного покращення стану, оскільки знизилася частота судом (до 1 разу на 2 тиж). Загальна тривалість щомісячних введень метилпреднізолону в дозі 500 мг у формі інфузії становила 3 міс. Проведено корекцію протисудомної терапії, вальпроєву кислоту замінено на карбамазепін. Судоми утримувалися, тому із квітня 2024 р. розпочато терапію внутрішньовенними імуноглобулінами у дозі 1,6 г/кг маси тіла з повторним введенням у травні та червні 2024 р. Проведено 4 сеанси плазмаферезу: березень 2023 р., квітень 2023 р., вересень 2023 р. та липень 2024 р. У червні 2024 р. пацієнтці діагностовано передній правобічний увеїт, регресу якого було досягнуто на тлі місцевої терапії.
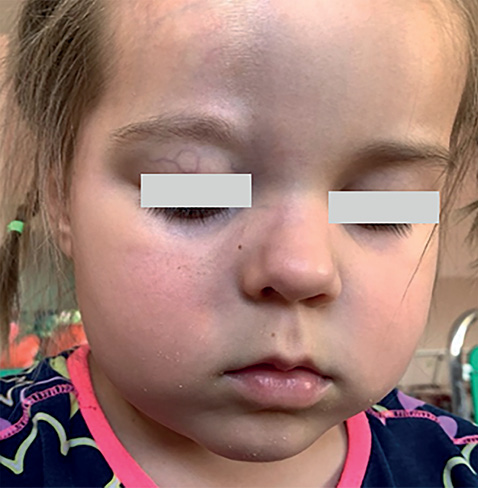
У липні 2024 р. діагностовано ЮЛС: лінійну склеродермію «en coup de sabre» з резистентною епілепсією та увеїтом (Linear scleroderma en coup de sabre with associated neurologic abnormalities) (рис. 3).
Судоми утримувалися з частотою 3–5 разів на місяць. У дівчинки виявлено когнітивні розлади та втрату деяких моторних навичок. За даними МРТ від червня 2024 р. виявлено дрібновогнищеві перивентрикулярні зміни білої речовини обох півкуль головного мозку, а також субкортикальне вогнище у правій тім’яній ділянці (рис. 4).
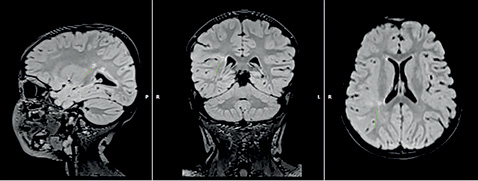
До протисудомної терапії додано глюкокортикостероїди (метилпреднізолон у початковій дозі 1 мг/кг маси тіла) та метотрексат у дозі 13 мг/м2/тиж, а з листопада 2024 р. розпочато лікування тоцилізумабом у дозі 12 мг/кг маси тіла кожні 2 тиж. На тлі протисудомної терапії, метотрексату та тоцилізумабу частота судом знизилася до 1–2 епізодів на місяць, тривалість скоротилася до 3 хв, відновилися раніше втрачені когнітивні навички. За даними повторного МРТ головного мозку від 05.07.2025 р. (рис. 5) виявлено гліотичні зміни субкортикальної білої речовини лобної, скроневої та, найбільш виражено, тім’яної часток правої півкулі, що клінічно корелює зі склеротичними смугами шкіри лобної ділянки. Також виявлено симетричні дрібні вогнища в перивентрикулярній білій речовині обох тім’яних ділянок. У динаміці від 27.06.2024 р. зафіксовано негативну тенденцію у вигляді збільшення кількості та розмірів зон зміненого сигналу в субкортикальній білій речовині правої півкулі.
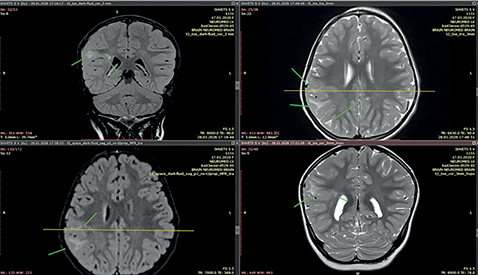
Клінічний випадок пацієнтки обговорено на консиліумі неврологів. У зв’язку з відзначеною позитивною клінічною динамікою на тлі застосування тоцилізумабу ухвалено рішення щодо продовження біологічної терапії цим препаратом. На серпень 2025 р. утримувалися зміни на шкірі обличчя, судоми виникали з частотою 1 епізод на місяць.
Із серпня 2025 р. дівчинці розпочато терапію мофетилу мікофенолатом, а також продовжено внутрішньовенні введення тоцилізумабу, відмінено метотрексат. Проведено корекцію протисудомної терапії (додано лакосамід) з частковим позитивним ефектом, після чого ще додали зонісамід. Від вересня 2025 р. судоми не відмічалися. Дитина продовжує лікування мофетилу мікофенолатом та тоцилізумабом. Поступово відмінено карбамазепін.
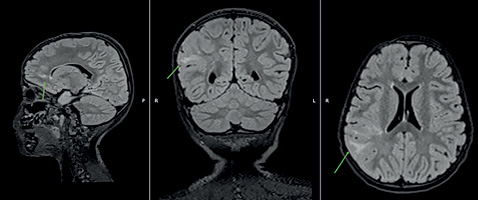
За даними МРТ від січня 2026 р., візуалізовано ділянки гліозних змін білої речовини правої півкулі головного мозку (у лобній, скроневій та, найбільш виражено, тім’яній частках), що поєднуються з іпсилатеральними склеротичними смугами шкіри лобної ділянки голови. Зазначена картина найвірогідніше є проявом ураження ЦНС при лінійній склеродермії en coup de sabre (відповідно до анамнезу).
У динаміці, порівняно з обстеженням від 5.07.2025 р., відзначається стабільна кількість вогнищ та регрес контрастного підсилення з появою дрібних кальцифікатів (звапнень) у структурі вогнищ, переважно в тім’яній ділянці. Вогнищеві зміни перивентрикулярної білої речовини мають резидуальний характер, у динаміці — без змін (рис. 6).
Обговорення
Цей клінічний випадок демонструє значне покращення стану у дівчинки з ЮЛС із резистентними до звичайного лікування судомами після призначення імуносупресивної терапії тоцилізумабом у поєднанні з метотрексатом, а згодом — з мофетилу мікофенолатом. Гіперінтенсивні вогнища на Т2-зважених зображеннях МРТ свідчили про наявність гострого запального процесу в головному мозку на тлі основного захворювання. У літературі описані випадки ЮЛС із ураженням голови чи обличчя, пов’язані з широким спектром неврологічних ускладнень, нейропсихіатричними синдромами, невралгією трійчастого нерва, геміплегічними мігренями та енцефалітом Расмуссена [2, 4, 7, 10]. Клінічний перебіг може бути прогресуючим або самообмежувальним.
У більшості пацієнтів із ЮЛС із неврологічними симптомами виявляють зміни у результатах МРТ головного мозку — одну або декілька гіперінтенсивностей T2, розташованих у підкірковій білій речовині, мозолистому тілі, темно-сірих ядрах та стовбурі мозку [7]. Під час динамічного контролю майже у половини хворих виявляють прогресування процесу з формуванням нових уражень головного мозку. МРТ або церебральна ангіограма можуть виявляти ознаки, що свідчать про васкуліт [7]. Дані про гістологічне дослідження головного мозку у таких пацієнтів обмежені лише кількома описами клінічних випадків, у більшості з яких автори констатують неспецифічні запальні зміни [7, 14].
Загалом немає кореляції між тяжкістю аномалій головного мозку та клінічною картиною. На сьогодні загальноприйнятого ефективного лікування ЮЛС із ураженням ЦНС не розроблено. Однак для зупинки прогресування патологічного процесу в головному мозку доцільно розглядати призначення імуносупресивних препаратів, як-от метилпреднізолон, метотрексат, мофетилу мікофенолат, а також біологічних препаратів та інгібіторів янус-кіназ.
У нашої пацієнтки неврологічну симптоматику вдалося взяти під контроль за допомогою тоцилізумабу та мофетилу мікофенолату. Існують аналогічні публікації, які демонструють багатообіцяльні результати застосування тоцилізумабу при ЮЛС, зокрема за наявності уражень ЦНС [9, 16]. Проте для оптимізації терапевтичних схем і чіткого визначення показань до призначення біологічних препаратів при цій патології необхідні подальші дослідження.
Список використаної літератури
- 1. Blaszczyk M., Janniger C.K., Jablonska S. (1996) Childhood scleroderma and its peculiarities. Cutis, 58: 141–152.
- 2. David J., Wilson J., Woo P. (1991) Scleroderma “en coup de sabre”. Ann. Rheum. Dis., 50(4): 260–262. doi: 10.1136/ard.50.4.260.
- 3. DeFelipe J., Segura T., Arellano J.I. et al. (2001) Neuropathological findings in a patient with epilepsy and the Parry-Romberg syndrome. Epilepsia, 42(9): 1198–1203. doi: 10.1046/j.1528-1157.2001.45800.x.
- 4. Echenne B., Sebire G. (2007) Parry Romberg syndrome and linear scleroderma in coup de sabre mimicking Rasmussen encephalitis. Neurology, 69(24): 2274. doi: 10.1212/01.wnl.0000295701.56822.6f.
- 5. Flores-Alvarado D.E., Esquivel-Valerio J.A., Garza-Elizondo M., Espinoza L.R. (2003) Linear scleroderma en coup de sabre and brain calcification: is there a pathogenic relationship? J. Rheumatol., 30: 193–195.
- 6. Higashi Y., Kanekura T., Fukumaru K., Kanzaki T. (2000) Scleroderma en coup de sabre with central nervous system involvement. J. Dermatol., 27(7): 486–488.
- 7. Kister I., Inglese M., Laxer R.M., Herbert J. (2008) Neurologic manifestations of localized scleroderma: a case report and literature review. Neurology, 71(19): 1538–1545. doi: 10.1212/01.wnl.0000334474.88923.e3.
- 8. Li S.C. (2018) Scleroderma in Children and Adolescents: Localized Scleroderma and Systemic Sclerosis. Pediatr. Clin. North Am., 65(4): 757–781. doi: 10.1016/j.pcl.2018.04.002.
- 9. Lythgoe H., Baildam E., Beresford M.W. et al. (2018) Tocilizumab as a potential therapeutic option for children with severe, refractory juvenile localized scleroderma. Rheumatology (Oxford), 57(2): 398–401. doi: 10.1093/rheumatology/kex382.
- 10. Marzano A.V., Menni S., Parodi A. et al. (2003) Localized scleroderma in adults and children. Clinical and laboratory investigations on 239 cases. Eur. J. Dermatol., 13(2): 171–176.
- 11. Peterson L.S., Nelson A.M., Su W.P. et al. (1997) The epidemiology of morphea (localized scleroderma) in Olmsted County 1960−1993. J. Rheumatol., 24(1): 73–80.
- 12. Polcari I., Moon A., Mathes E.F. et al. (2014) Headaches as a presenting symptom of linear morphea en coup de sabre. Pediatrics, 134(6): e1715–e1719. doi: 10.1542/peds.2014-0019.
- 13. Prasad S., Zhu J.L., Schollaert-Fitch K. et al. (2021) An Evaluation of the Performance of Current Morphea Subtype Classifications. JAMA Dermatol., 157(4): 1–8. doi: 10.1001/jamadermatol.2020.5809.
- 14. Stone J., Franks A.J., Guthrie J.A., Johnson M.H. (2001) Scleroderma “en coup de sabre”: pathological evidence of intracerebral inflammation. J. Neurol. Neurosurg Psychiatry, 70(3): 382–385. doi: 10.1136/jnnp.70.3.382.
- 15. Tuffanelli D.L. (1998) Localized scleroderma. Semin. Cutan. Med. Surg., 17(1): 27–33. doi: 10.1016/s1085-5629(98)80059-x.
- 16. Zheng R., Zou L., Li S.C., Lu M. (2026) JAK inhibitors for the treatment of juvenile localized scleroderma: a case report and literature review. Pediatr. Rheumatol. Online J., 24(1): 8. doi: 10.1186/s12969-026-01186-8.
- 17. Zulian F., Vallongo C., Woo P. et al. (2005) Localized scleroderma in childhood is not just a skin disease. Arthritis Rheum., 52(9): 2873–2881. doi: 10.1002/art.21264.
Відомості про авторів
Бойко Ярина Євгенівна— керівниця клініки дитячої імунології та ревматології, лікарка-імунологиня дитяча, кардіоревматологиня дитяча вищої категорії, ревматологиня, докторка медичних наук, професорка кафедри клінічної імунології та алергології, Львівський національний медичний університет ім. Данила Галицького, Клінічний центр дитячої медицини, Львів, Україна.
Е-mail: jboyko@ukr.net
ORCID: 0000-0001-6264-0917
Павлюк Марія Андріївна — лікарка-неврологиня дитяча, Клінічний центр дитячої медицини, Львів, Україна.
Е-mail: mary.pavlyuk.mp@gmail.com
Козачук Олександр Михайлович — лікар-невролог дитячий, Клінічний центр дитячої медицини, Львів, Україна.
Е-mail: droleksandrkozachuk@gmail.com
Бойко Марта Тарасівна — лікарка-ревматологиня дитяча, Клінічний центр дитячої медицини, Львів, Україна.
Е-mail: tusiaboiko@gmail.com
Надійшла до редакції/Received: 17.08.2026
Прийнято до друку/Accepted: 3.09.2026
Leave a comment